江苏省2款第三类创新医疗器械获批上市——兼论二类医疗器械的研发路径与策略
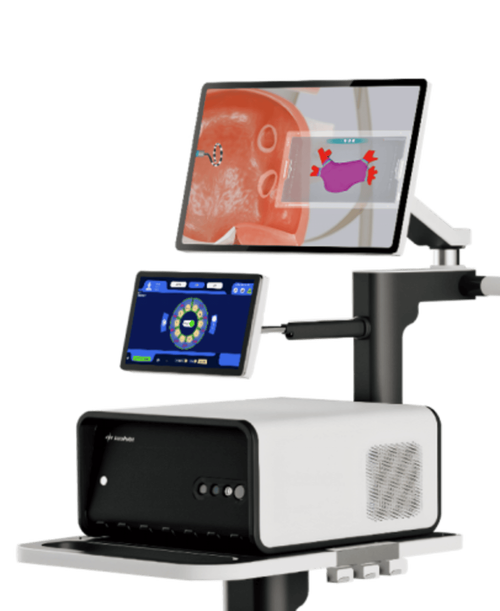
江苏省2款第三类创新医疗器械通过国家药品监督管理局(NMPA)审批并获批上市,标志着该省在高端医疗器械领域的创新能力和产业化水平迈上新台阶。第三类医疗器械是风险最高的类别,其审批的严格性反映了产品的技术含量与临床价值。对于大多数医疗器械企业而言,第二类医疗器械才是产品管线中的主力军。本文在关注第三类创新医疗器械获批的重点探讨二类医疗器械的研发逻辑、关键环节与合规策略,以期为行业从业者提供系统性的参考。
一、江苏省第三类创新医疗器械获批的启示
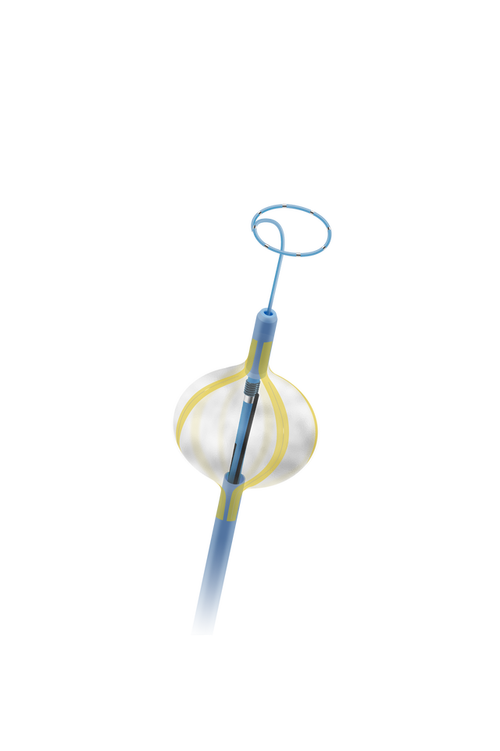
第三类创新医疗器械的获批通常依赖于“创新医疗器械特别审查程序”,该通道强调产品的核心自主知识产权、国际领先的技术水平以及显著的临床价值。江苏省此次获批的2款产品,预计涉及高端影像、植入介入或智能诊疗设备等领域。其成功经验表明:
- 临床需求导向:立项之初即锚定未满足的临床需求,与临床专家深度合作。
- 工程化与验证能力:从原理样机到工程样机,再到规模化生产,均建立了完整的验证体系。
- 注册策略前置:提前规划创新申报路径,充分利用政策红利缩短审评周期。
尽管第三类器械的研发投入大、周期长,但其技术溢出效应和品牌价值对企业的整体研发体系具有显著的拉动作用。而对于多数中小企业,二类医疗器械的研发是更为务实且可快速实现商业闭环的选择。
二、二类医疗器械研发的全流程框架
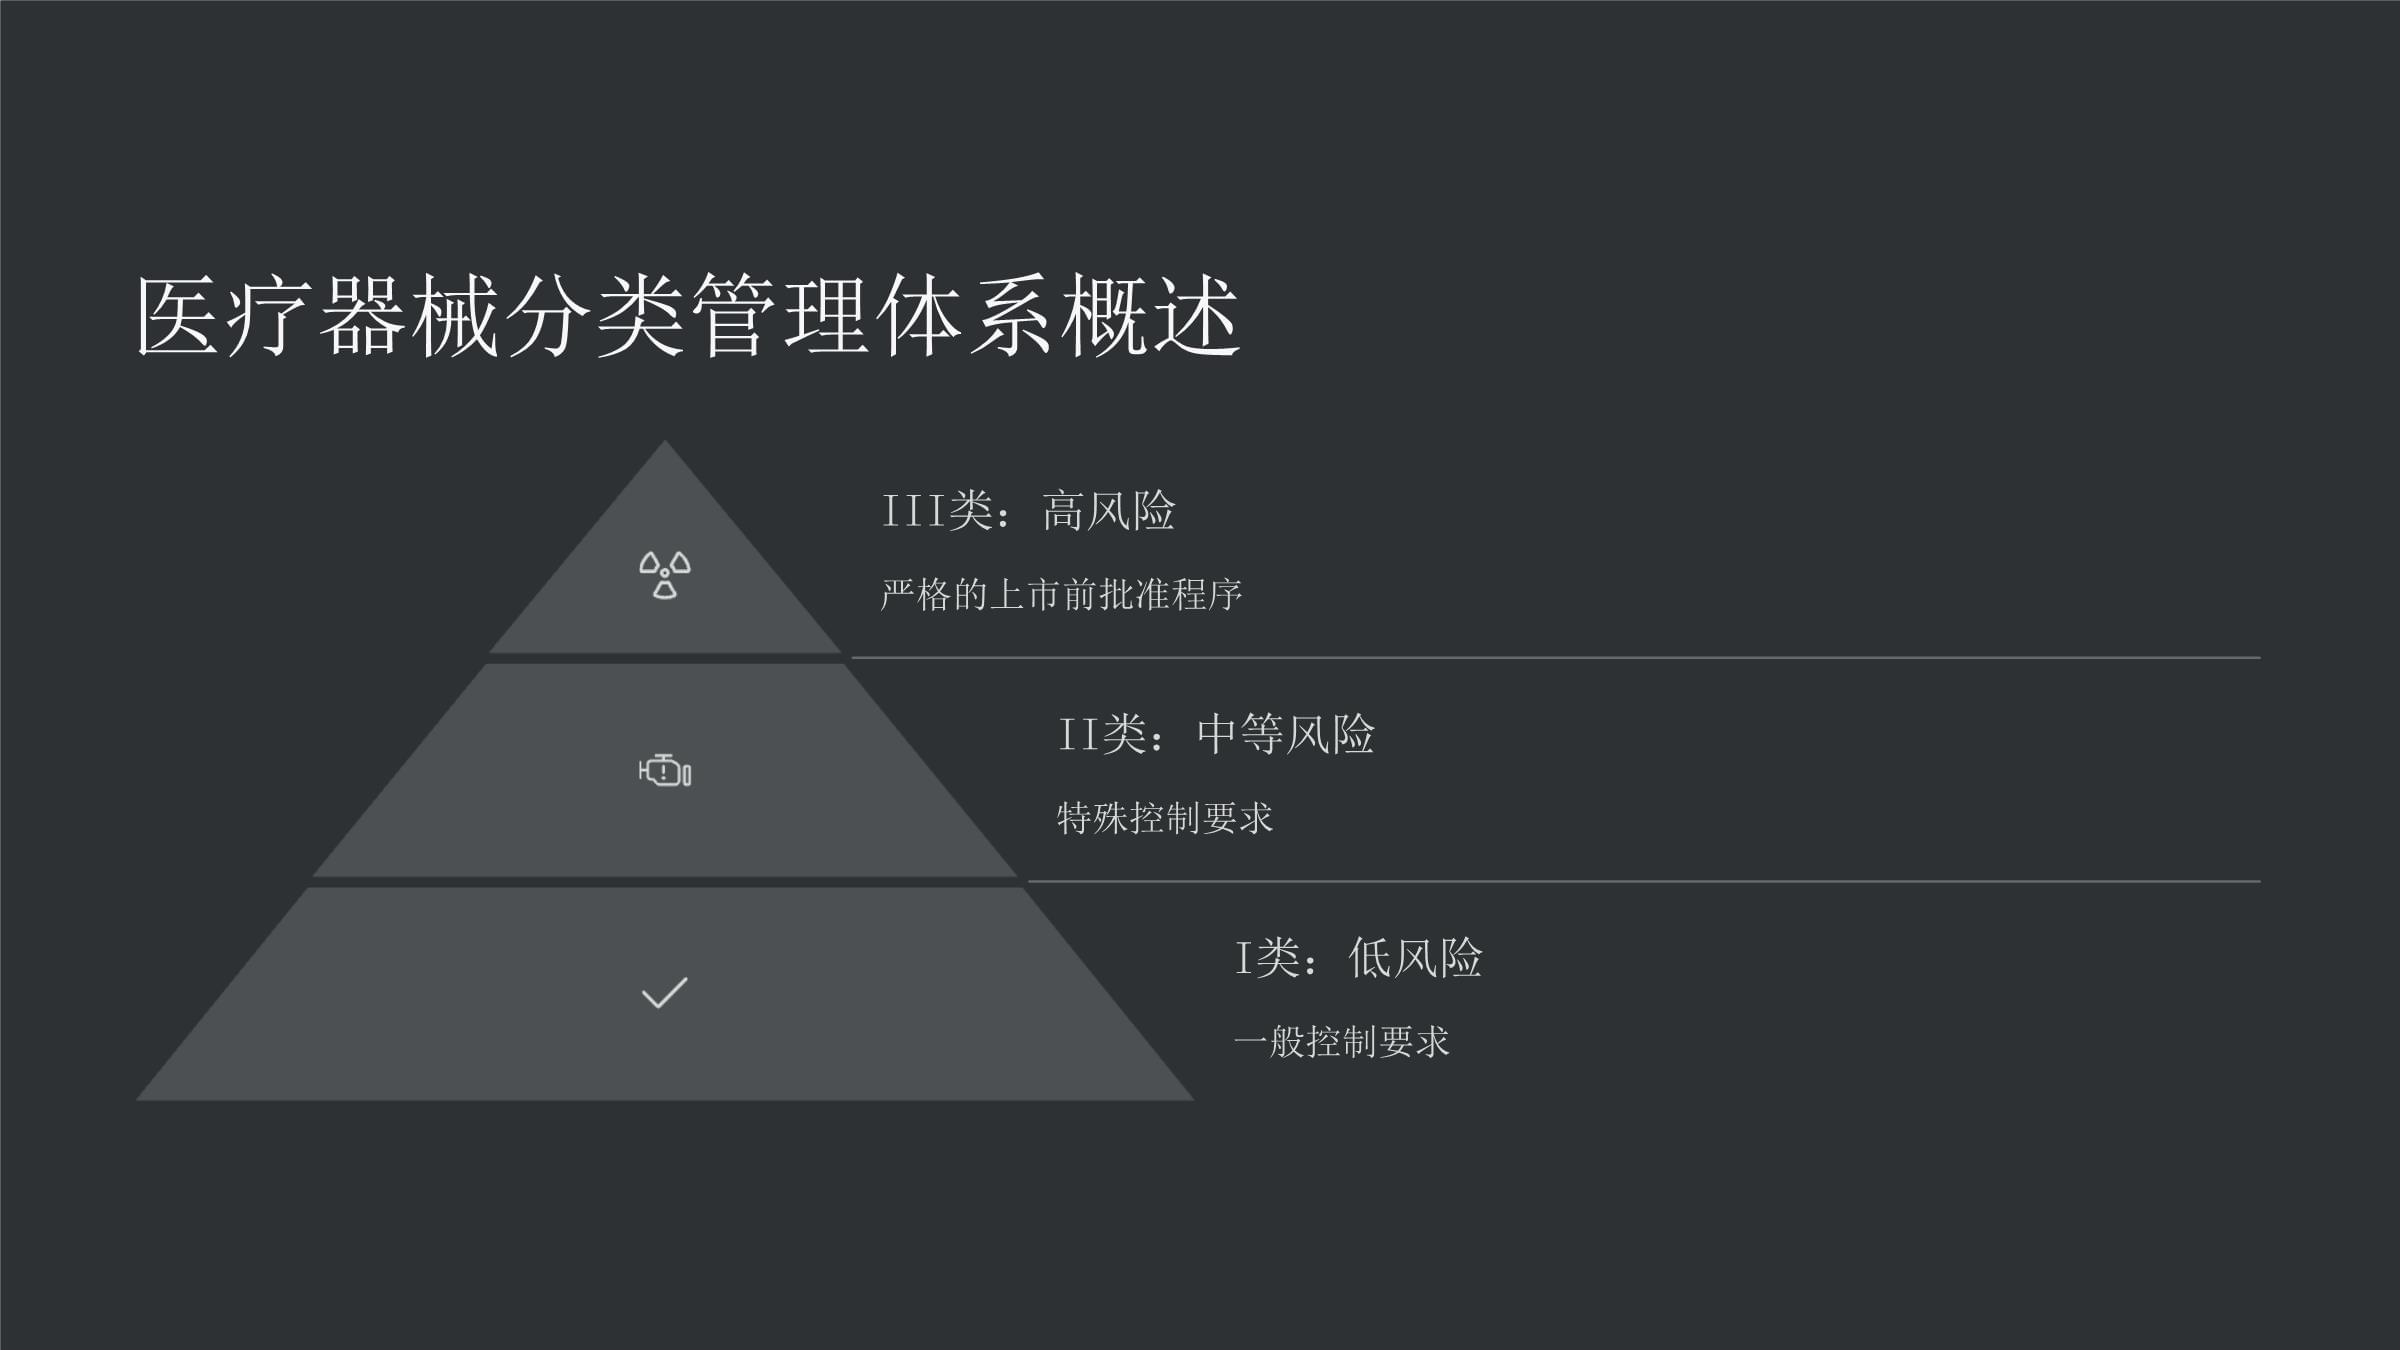
二类医疗器械是指对其安全性、有效性应当加以控制的医疗器械,通常包括医用电子仪器、超声诊断设备、临床检验器械、医用缝合材料等。其研发流程可概括为六个阶段:
- 立项与可行性分析:基于市场需求、竞品分析、法规要求(如《医疗器械分类目录》)和自身技术储备,明确产品分类界定。必要时向监管部门申请分类界定,避免因分类错误导致研发方向偏离。
- 设计输入与输出:根据预期用途和用户需求,形成设计输入文件(性能指标、安全要求、法规标准),并通过设计活动输出图纸、技术要求、工艺文件等。需特别关注强制性标准(如GB 9706系列、YY 0505等)的适用性。
- 设计验证与确认:通过实验室测试、模拟使用、动物实验(如适用)和临床评价等方式,验证产品满足设计要求。二类器械的临床评价可采用同品种比对路径,减少临床试验负担。
- 设计转换与生产建立:将设计输出转化为实际生产工艺,建立质量管理体系(GMP),完成工艺验证、设备确认和人员培训,确保批量生产的一致性。
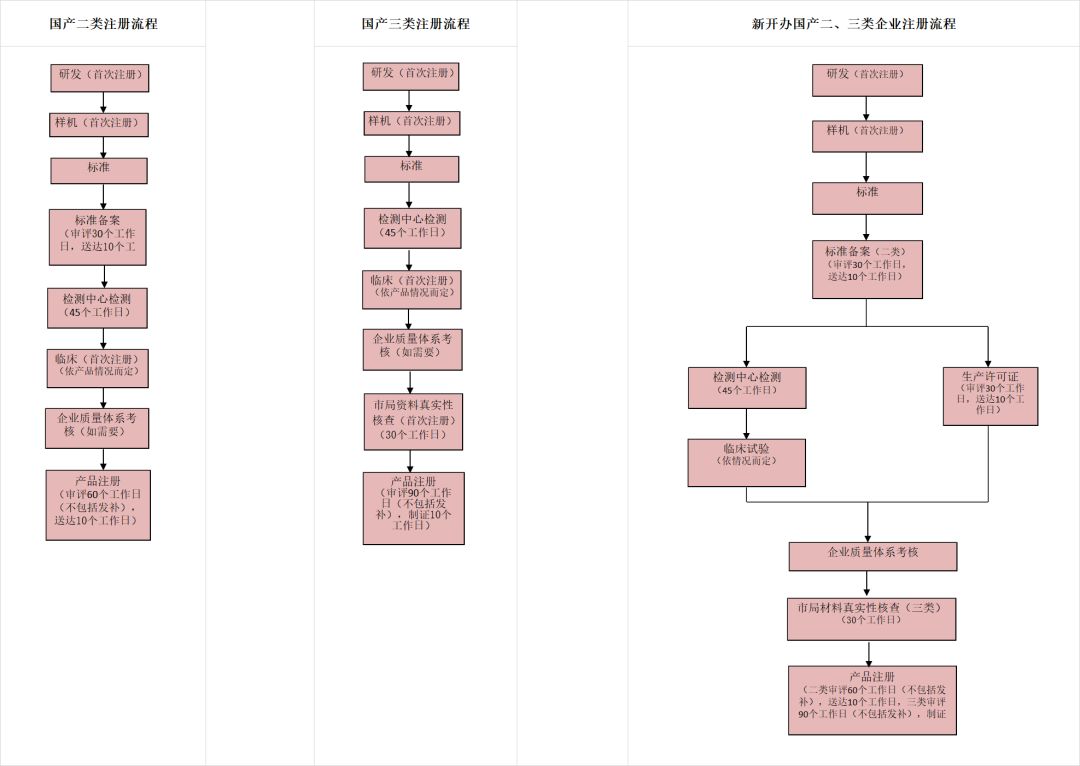
- 注册检验与体系核查:产品需经具有资质的医疗器械检验机构进行注册检验,同时接受药品监督管理部门的注册质量管理体系核查。
- 注册申报与上市后管理:准备注册申报资料(包括综述资料、研究资料、临床评价资料、产品技术要求等),通过江苏省药监局审评审批后取得注册证。上市后需建立不良事件监测和再评价体系。
三、二类医疗器械研发的关键成功要素
1. 合规先行,精准分类
二类医疗器械的监管权限在省级药监局,但分类界定遵循国家统一标准。研发初期应参照《医疗器械分类规则》和分类目录,结合产品结构、使用形式和作用部位,准确判定类别。对于边缘产品,及时申请分类界定可规避后续风险。
2. 风险管理贯穿全生命周期
依据ISO 14971标准,从设计输入阶段即启动风险管理,识别已知和可预见的危害,评估风险并实施控制措施。风险管理报告是注册申报的必备资料,也是体系核查的重点。
3. 临床评价路径的合理选择
二类器械临床评价可采用豁免目录、同品种比对或临床试验。企业应优先评估产品是否列入《免于临床评价医疗器械目录》;若不能豁免,则通过同品种比对收集等效性证据;必要时开展前瞻性临床试验。同品种比对需注意对比器械的注册证有效性、技术原理和适用范围的可比性。
4. 质量管理体系的有效运行
注册体系核查关注设计开发、采购控制、生产过程、质量控制等环节的真实性和一致性。企业应避免“两张皮”现象,确保体系文件与实际研发生产活动相符。建议在研发早期导入GMP要求,以体系思维管理设计开发文档。
5. 注册资料的完整性与科学性
注册申报资料包括监管信息、综述资料、非临床资料、临床评价资料、产品说明书和标签样稿等。其中产品技术要求需体现性能指标和检验方法,研究资料应充分论证设计依据。江苏省药监局审评中心近年来推行“提前介入、专人指导”服务,企业可积极利用沟通交流机制。
四、二类器械研发的常见挑战与应对策略
- 标准更新滞后:医疗器械标准更新频繁,企业需建立标准跟踪机制,在产品设计阶段即引用现行有效版本。
- 软件组件合规:含软件组件的二类器械需符合《医疗器械软件注册审查指导原则》,关注软件安全性级别、网络安全能力(如适用)和算法验证。
- 生物相容性评价:与人体接触的器械需按GB/T 16886系列进行生物学评价,选择合适的评价路径(豁免、文件评审或试验)。
- 稳定性研究:需提供货架有效期和包装完整性证据,加速老化试验和实时老化试验并行开展。
五、
江苏省2款第三类创新医疗器械的获批,彰显了区域创新生态的活力,也为二类医疗器械研发提供了技术外溢和管理借鉴。对于广大医疗器械企业而言,二类器械研发并非“低端”代名词,而是需要严谨的设计控制、风险管理和法规依从。只有将合规理念嵌入研发全流程,以临床价值为核心,才能在审评趋严、竞争加剧的环境中实现产品的快速上市和可持续发展。随着江苏省药监局审评能力的持续提升和产业政策的不断优化,二类医疗器械研发有望在规范化与创新性之间找到更优平衡。
如若转载,请注明出处:http://www.tianqi500.com/product/30.html
更新时间:2026-11-01 15:03:21