二类医疗器械研发与注册 全流程图解及所需文件大全
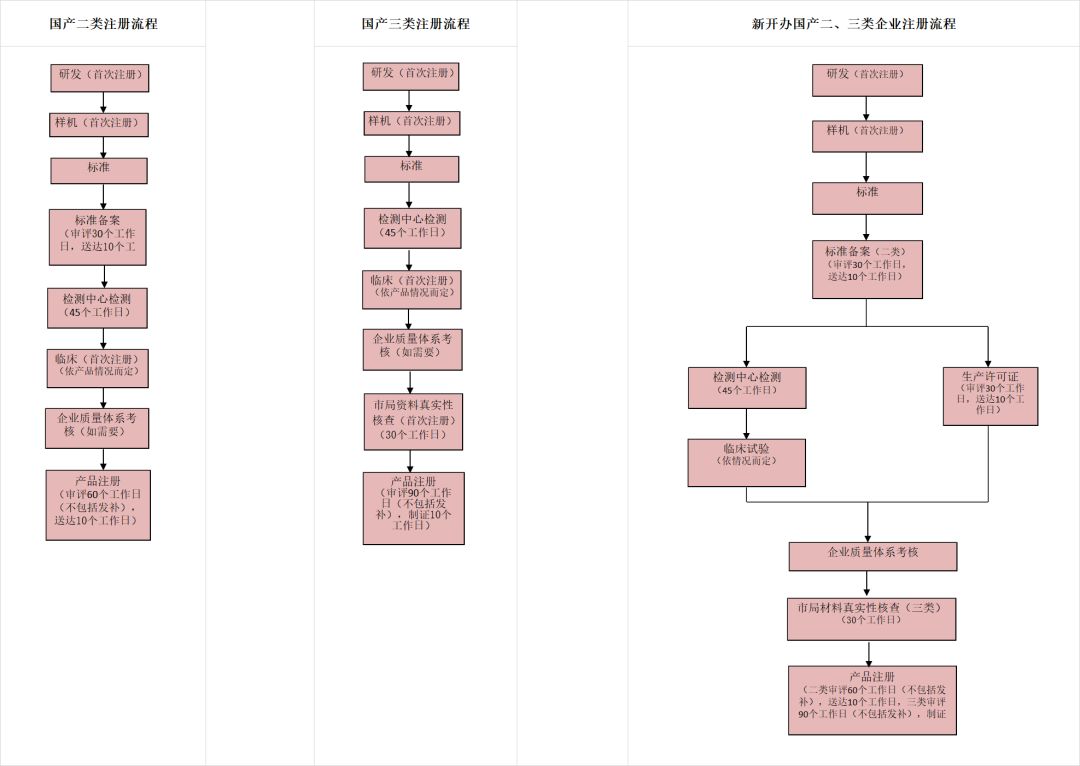
二类医疗器械的研发与注册是一项严谨的系统工程,涉及从立项到获准上市的多个阶段。为帮助研发与注册人员理清脉络,本文系统梳理了二类医疗器械的研发流程、注册流程图解以及各阶段所需文件清单,力求提供一份实用指南。
一、二类医疗器械研发与注册总体流程图解
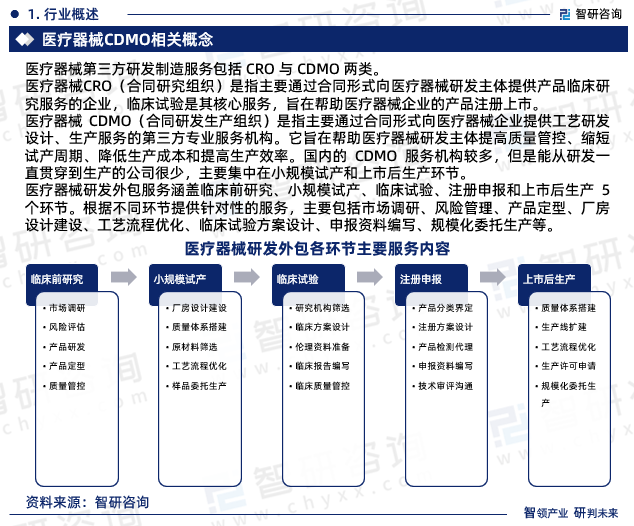
二类医疗器械的完整生命周期可分为研发阶段和注册阶段,总体流程如下:
- 项目立项与可行性分析 → 2. 产品设计开发 → 3. 设计验证与确认 → 4. 临床评价(如需) → 5. 注册检验 → 6. 生产质量体系建立与核查 → 7. 注册申报资料准备与提交 → 8. 技术审评 → 9. 行政审批 → 10. 获证与上市后监管
其中,研发阶段涵盖第1至第5步,注册阶段涵盖第6至第9步,获证后进入上市后阶段(第10步)。下面分阶段详述。
二、研发阶段工作内容与所需文件
(一)项目立项与可行性分析
主要工作:市场调研、技术可行性评估、法规符合性分析、知识产权检索、立项决策。
所需文件/记录:
- 项目立项申请表
- 市场调研报告
- 技术可行性分析报告
- 法规标准清单(适用的国家/行业标准)
- 知识产权检索报告
- 项目立项批准记录
(二)产品设计开发
主要工作:依据《医疗器械设计开发控制程序》进行设计输入、设计输出、设计评审、设计验证、设计确认和设计转换。
所需文件/记录:
- 设计开发计划书
- 设计输入清单(用户需求、法规标准要求、性能要求等)
- 设计输出文件(图纸、技术要求、工艺文件、采购规范、检验规程等)
- 设计评审记录
- 设计验证方案与报告
- 设计确认方案与报告(可用临床评价资料替代部分确认)
- 设计转换记录
- 风险管理文件(风险管理计划、风险分析、风险评价、风险控制措施及验证记录)
(三)设计验证与确认
主要工作:通过检验、试验、模拟使用等方式验证产品满足设计要求;通过临床评价或临床试验确认产品安全有效。
所需文件/记录:
- 验证试验方案与报告(性能、生物相容性、灭菌验证、包装验证、货架寿命等)
- 临床评价方案与报告(或临床试验方案、伦理批件、临床试验报告)
- 设计确认记录
注意:二类医疗器械临床评价一般可通过同品种比对路径完成;若需开展临床试验,则应遵循《医疗器械临床试验质量管理规范》。
(四)注册检验
主要工作:委托具有资质的医疗器械检验机构进行产品注册检验,取得注册检验报告。
所需文件/记录:
- 产品技术要求(含性能指标、检验方法)
- 注册检验委托书
- 检验用样品及样品真实性声明
- 产品说明书及标签样稿
- 注册检验报告(由检验机构出具)
(五)生产质量体系建立
主要工作:建立符合《医疗器械生产质量管理规范》的质量管理体系,并保持有效运行。
所需文件/记录:
- 质量手册
- 程序文件
- 作业指导书
- 质量记录(采购、生产、检验、不合格品控制、纠正预防措施等)
- 内审与管理评审记录
三、注册阶段工作内容与所需文件
(一)注册申报资料准备
依据《医疗器械注册申报资料要求和批准证明文件格式》(国家药监局公告),二类医疗器械注册申报资料主要包括以下清单:
1. 监管信息
- 申请表
- 术语、缩写词列表
- 产品注册单元划分依据
- 章节目录
- 质量管理体系核查文件(自查报告等)
- 申报前沟通记录(如有)
2. 综述资料
- 概述(产品名称、型号规格、工作原理等)
- 产品描述
- 适用范围和禁忌证
- 申报产品上市历史
- 其他需说明的内容
3. 非临床资料
- 产品风险管理资料
- 医疗器械安全和性能基本原则清单
- 产品技术要求
- 产品检验报告(注册检验报告及自检报告)
- 研究资料(物理性能、化学/材料、生物相容性、灭菌/消毒、包装及有效期等研究)
- 非临床文献(如有)
4. 临床评价资料
- 临床评价方案与报告(或临床试验相关资料)
- 同品种比对资料(如适用)
5. 产品说明书和标签样稿
- 产品说明书
- 标签样稿
- 最小销售单元包装标识
6. 质量管理体系文件
- 产品质量管理文件清单(声明性文件)
- 生产制造信息(工艺流程图、关键工序、特殊过程等)
(二)注册申报与技术审评
主要工作:向所在地省级药品监督管理部门提交注册申请,进入技术审评环节;如需补充资料,应在规定时限内一次性补充。
所需文件/记录:
- 注册申请书(在线提交)
- 全套注册申报资料
- 补充资料通知单及回复文件(如适用)
- 审评沟通记录(如有)
(三)体系核查与行政审批
主要工作:药监部门组织注册质量管理体系核查;技术审评通过后,作出行政审批决定。
所需文件/记录:
- 注册质量管理体系核查申请表
- 体系核查自查报告
- 现场核查整改报告(若开具不符合项)
- 行政审批结果通知书
- 医疗器械注册证(批准后颁发)
四、关键注意事项
- 法规动态跟踪:二类医疗器械注册法规与配套文件持续更新,应及时关注国家药监局及省级药监部门发布的最新要求。
- 注册单元划分:不同类型、不同工作原理的产品应合理划分注册单元,避免后续审评障碍。
- 临床评价路径选择:优先评估是否可通过同品种比对完成临床评价,以降低成本与周期绕开临床试验。
- 体系先行:注册申报前质量管理体系应已建立并有效运行,体系核查是审评进程中的关键一环。
- 文件一致性:设计开发文件、验证报告、产品技术要求、说明书等各类文件之间应保持一致,避免信息矛盾导致补正或退审。
- 保存记录:所有研发、验证、生产和质量记录应按规定期限妥善保存,以备核查追溯。
以上为二类医疗器械研发与注册的全流程及文件清单概要。实际执行时,应结合产品具体属性、技术特点与现行法规要求,制定详细的实施计划与文件体系。
如若转载,请注明出处:http://www.tianqi500.com/product/36.html
更新时间:2026-11-01 09:49:16