重庆二类医疗器械经营备案流程与材料指南及研发要点解析
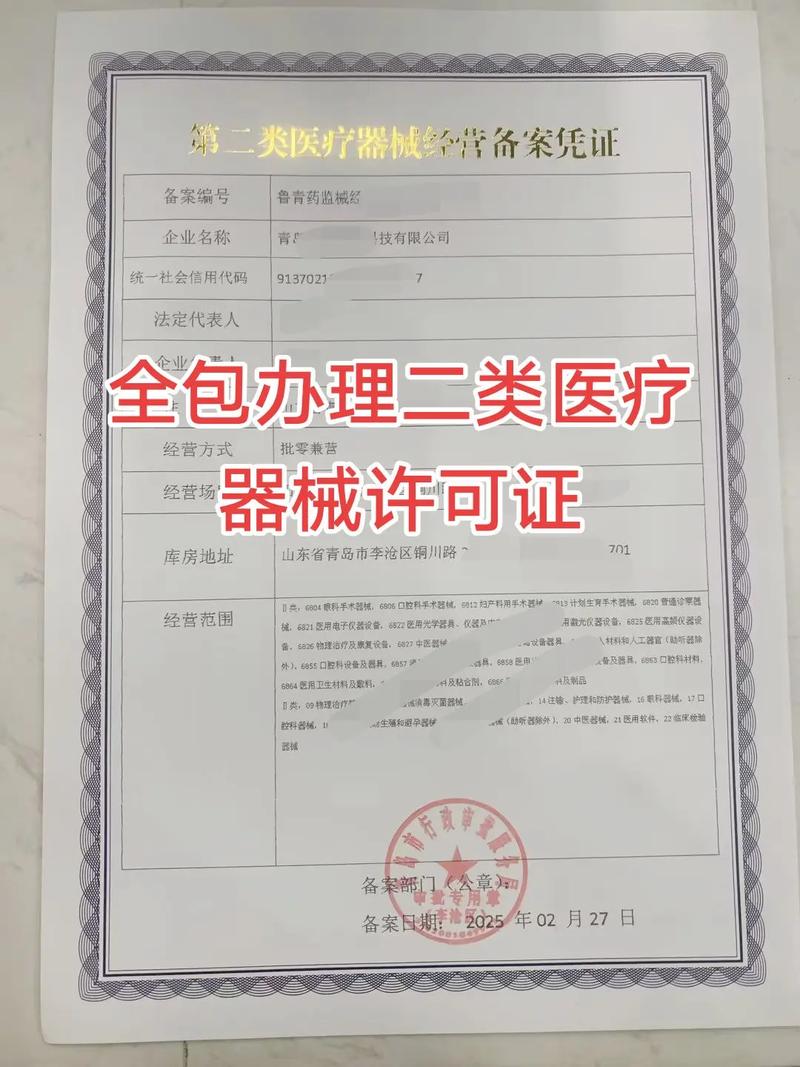
在重庆办理第二类医疗器械经营备案,流程上主要分为线上提交与线下审核两个阶段。申请人需登录重庆市药品监督管理局政务服务平台或重庆政务服务网,进入“医疗器械经营备案”模块完成账号注册并在线填报《第二类医疗器械经营备案表》,上传全部申请材料的电子版;系统预审通过后,打印带条形码的备案表并加盖公章,连同其他纸质材料至企业所在区(县)市场监督管理局窗口提交。窗口受理后一般1-3个工作日完成形式审查(材料齐全、符合法定形式),备案凭证通常可当场或数个工作日内领取,全程不收取费用。需特别说明,备案属于事后告知性备案,并非行政许可,但企业须在取得营业执照后方可申请,且经营条件必须符合《医疗器械经营质量管理规范》要求。
备案所需核心材料如下:1)第二类医疗器械经营备案表(系统生成打印、加盖公章);2)营业执照复印件(含统一社会信用代码);3)法定代表人、企业负责人、质量负责人的身份证明、学历或职称证明复印件,质量负责人应具备医疗器械相关专业大专以上学历或中级以上职称,并有1年以上相关工作经验;4)组织机构与部门设置说明;5)经营范围、经营方式说明(批发或零售);6)经营场所、库房地址的平面图、房屋产权证明或租赁协议(附出租方产权证明)复印件,经营场所和库房须为商业或工业用途,面积与经营规模相适应;7)经营设施、设备目录;8)经营质量管理制度、工作程序等文件目录;9)经办人授权证明(非法定代表人办理时提供)。若同时经营第三类医疗器械或为连锁经营、委托储运等特殊情形,还需按相应规定补充材料。网上提交与纸质材料内容须完全一致。
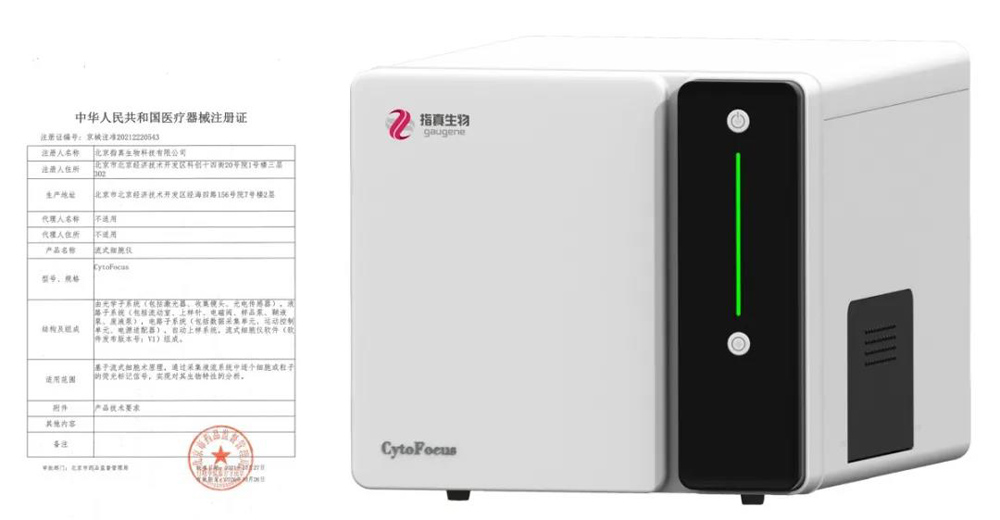
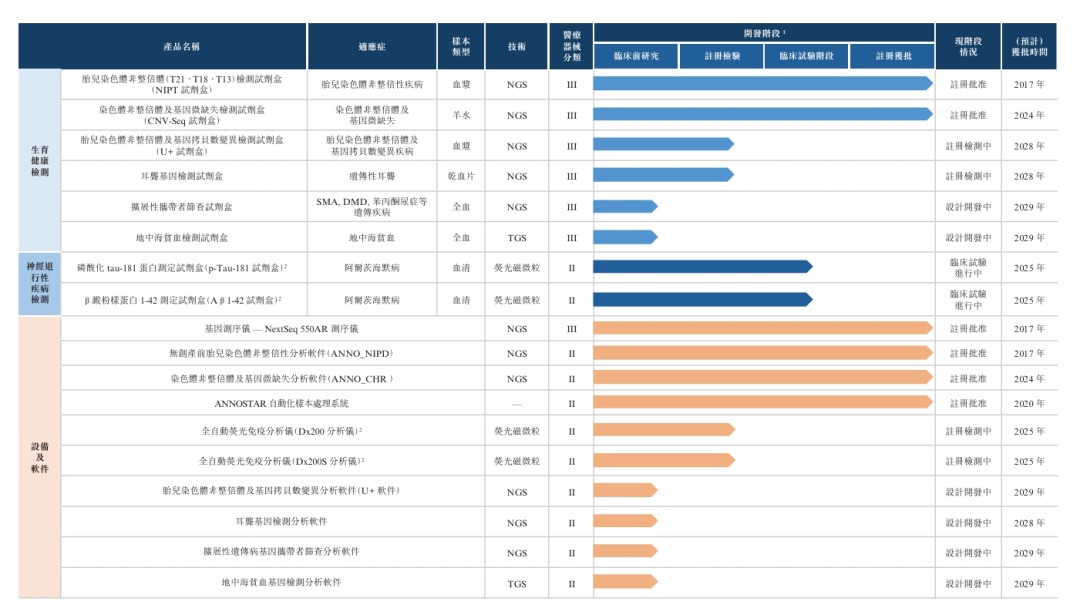
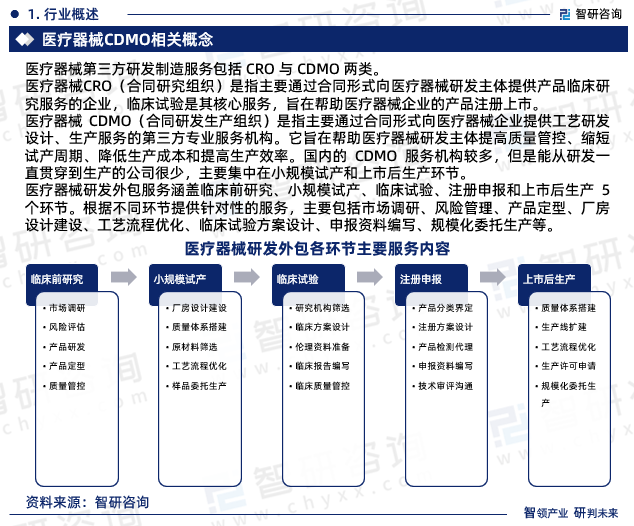
关于第二类医疗器械的研发,企业需围绕设计开发控制程序开展全过程管理:立项阶段进行市场调研与可行性分析,明确预期用途、性能指标和法规标准清单(如GB 9706系列、YY/T 0316风险管理标准等);设计输入应覆盖功能、安全、可用性及法规要求,设计输出形成产品技术要求、图纸、工艺文件等;设计验证通过性能测试、生物相容性评价(如需)等确认满足输入要求,设计确认则通过临床评价或同品种比对证明安全有效;风险管理活动贯穿全生命周期,需按ISO 14971形成风险管理报告。涉及软件、网络安全或无菌产品的,应对应完善软件研究资料、网络安全描述文档及灭菌验证。研发完成后注册申报材料(如产品技术要求、检验报告、临床评价资料、说明书标签样稿、质量管理体系文件)即基于研发输出生成,因此研发过程文档的完整性、可追溯性直接决定后续注册检验与审评的顺利程度。对于仅生产第二类医疗器械的企业,还应同步建立与产品实现相匹配的质量管理体系并保持有效运行,以便备案与研发成果转化有序衔接。
如若转载,请注明出处:http://www.tianqi500.com/product/41.html
更新时间:2026-11-01 08:13:18